Фактическое повреждение печени запускает развитие цирроза, вызывая разрушение гепатоцитов и стимулируя воспалительный процесс. Вызванное хроническим воздействием факторов, таких как алкоголь, вирусы или обменные нарушения, повреждение сказывается на структуре и функции ткани органа.
Воспалительная реакция способствует активации гистиоцитов и лимфоцитов, что ведет к высвобождению цитокинов и факторов роста. Это создает условия для фиброза, характерного признаки цирроза, при котором соединительная ткань заменяет здоровую паренхиму печени.
Развитие фиброза сопровождается образованием узлов и сегментов соединительной ткани, что приводит к нарушению кровотока и функциональной дестабилизации печени. На этом этапе формируются гипертензия портальной системы и портально-системные коллатерали, что расширяет область поражения и усложняет патологический процесс.
Формирование цирротических узлов переключает структурные изменения в печени на стадию стабилизации, однако, при непрерывном воздействии факторов риска, процесс продолжается, что вызывает усугубление нарушений и прогрессирование заболевании.
Понимание этих этапов и механизмов позволяет определить уязвимые точки в патогенезе цирроза, что важно для разработки целевых методов профилактики и терапии этого тяжелого состояния.
Молекулярные и клеточные основы формирования цирроза печени
Поддержка здоровья печени зависит от точного баланса между повреждающими и восстановительными механизмами на молекулярном и клеточном уровнях. Основу этого процесса составляют активность генных программ и поведение клеток гепатоцитов, а также участие ксенобиотиков, стволовых клеток и клеток иммунной системы.
Первым этапом является активация гных факторов транскрипции, таких как TGF-? и NF-?B, которые регулируют процессы фиброгенеза и воспаления. Их активизация приводит к стимулированию пролиферации глиальных клеток и фибробластов, продуцирующих коллаген и другие компоненты внеклеточного матрикса.
Клетки печени, реагируя на повреждения, начинают секретировать цитокины и химокины, такие как интерлейкины и фактор роста, что усиливает воспалительные и фиброзные реакции. Увеличение числа активных гепатоцитов, а также нарушение их функционирования создают благоприятные условия для развития рубцовой ткани.
На молекулярном уровне возрастает экспрессия генов, кодирующих компоненты внеклеточного матрикса, такие как коллаген I и III, а также активируются модуляторы фиброзы, в том числе TGF-?. Эта протеиновая сигнализация стимулирует трансформацию фибробластов в миофибробласты, активно продуцирующие матрикс.
Клеточные механизмы фиброза тесно связаны с нарушением баланса между синтезом и деградацией внеклеточного матрикса. В пользу этого указывает увеличение активности металлопротеиназ и снижение уровня их естественных ингибиторов. Такой дисбаланс способствует накоплению аллантонного и коллагенового матрикса.
Клетки Kupffer, микроциты и другие иммунокомпетентные клетки запускают каскад реакции, выделяя провоспалительные медиаторы, которые усиливают активацию фибробластов. В результате страдает структура оцениваемой ткани, формируются очаги фиброза, из которых развиваются узлы, типичные для цирроза.
На клеточном уровне ключевую роль играет трансформация гепатоцитов в мезенхимальные клетки – процесс эпителий-мезенхимическая трансформация (ЭМТ), что способствует усиленному образованию соединительной ткани. Эти процессы можно блокировать или замедлять, вмешиваясь в сигнальные пути TGF-?, PDGF и другие.
Четкое понимание молекулярных и клеточных точек регуляции движения к фиброзу позволяет разрабатывать стратегии активной терапии, нацеленную на предотвращение прогрессии цирроза или его обратное развитие. Контроль за воспалением, снижение активности фибриллярных механизмов и стабилизация клеточных функций обеспечивают основу для лечения и профилактики этого сложного состояния печени.
Роль воспалительных процессов и цитокинов в начальных стадиях
Активное участие воспалительных процессов в начале развития цирроза печени обусловлено мобилизацией цитокинов, которые регулируют реакцию иммунной системы на повреждение паренхимы. Повышение уровня интерлейкинов-1 (IL-1) и интерлейкина-6 (IL-6) стимулирует привлечение макрофагов и лимфоцитов в участок повреждения, усиливая воспалительную реакцию. В ответ на повреждение гепатоцитов высвобождаются паразитические молекулы, активирующие путь NF-?B, что усиливает синтез цитокинов и хемокинов.Высвобождение факторов увеличивает проницаемость сосудов, способствует миграции лейкоцитов и активирует фибробластические клетки, что лежит в основе ранних этапов фиброза. Именно в этот период концентрации цитокинов определяют интенсивность воспаления и последующую трансформацию процессов. Важную роль играет тиреоидостимулирующий гормон (TSH), влияющий на экспрессию цитокинов, что могут усиливать или замедлять прогрессирование патологии.
При нарушениях баланса между провоспалительными и противовоспалительными цитокинами активируется каскад клеточных ответов, что ведет к хроническому воспалению и развитию фиброза. Ключевым моментом становится контроль уровня IL-10 и TGF-?, которые подавляют воспаление, предотвращая его избыточность и формирование рубцовой ткани. Таким образом, методы модуляции цитокинового ответа могут стать стратегией раннего вмешательства при предупреждении прогрессирования цирроза.
Механизмы повреждения гепатоцитов и их регенерации
Повреждение гепатоцитов происходит под воздействием токсинов, вирусов, хронического воспаления и окислительного стресса. Токсичные вещества, такие как алкоголь и медикаменты, нарушают митохондриальную функцию, вызывая нарушение энергетического обмена и апоптоз клеток. Вирусные агенты, например вирус гепатита, интегрируют свою ДНК в геном гепатоцитов, индуцируя хронический воспалительный процесс. Воспаление стабильно стимулирует высвобождение цитокинов, активирующих фибробласты и усиливающих повреждение.
Окислительный стресс сопровождает увеличение выработки свободных радикалов, которые повреждают липиды мембран, белки и ДНК. Это приводит к нарушению функции гепатоцитов, их апоптозу и уменьшению регенеративной способности печени. В то же время, гипоксия из-за ухудшения кровотока способствует усилению повреждения и стимуляции процессов фиброза.
Регенерация гепатоцитов начинается с активации кластов ростковых факторов, таких как ТФР-? и HGF, стимулирующих пролиферацию и дифференцировку новых клеток. Канальцевые эпителиальные клетки, которые сохраняют некоторую степень пластичности, сыграют ключевую роль в восстановлении ткани. Однако при длительном повреждении процессы регенерации могут уступить фиброзу, что ведет к ухудшению структурной целостности печени и формированию цирротических узлов.
Ключевым механизмом регенерации является баланс между активизацией стволовых клеток и контролем воспаления. Поддержание этого баланса позволяет восстановить функциональную массу печени. Возможности терапии, направленной на снижение окислительного стресса и снижение воспаления, помогают повысить эффективность восстановления гепатоцитов и замедлить прогрессирование цирроза.
Активизация фибробластов и накопление коллагена: становление фиброзной ткани
Стартует процесс активации фибробластов под воздействием цитокинов, особенно трансформирующего фактора роста бета (TGF-?). Они превращаются из относительно спокойных клеток в активно делящиеся и синтезирующие компоненты внеклеточного матрикса. Реакция фибробластов на повреждение печени включает увеличение продукции коллагена типов I и III, что обеспечивает механизм формирования фиброзной ткани.
Активированные фибробласты начинают активно экспрессировать генные программы, связаны с синтезом коллагена и других белков внеклеточного матрикса, включая фибронектин и флуоридированные гликопротеины. Этот процесс сопровождается снижением производства протеаз, растворяющих коллаген, что способствует его аккумулированию и образованию жесткого каркаса. Наряду с этим, происходит подавление апоптоза фибробластов, что позволяет им сохраняться в тканях длительное время.
На этапе накопления коллагена активируются ферменты, такие как гликопротеинсинтетазы и лигнинсинтетазы, усиливающие производство внеклеточного матрикса. Модуляция активности этих ферментов зависит от уровня мякотных факторов, цитокинов, а также от микроокружения, нередко изменяющегося при воспалительных и дистрофических процессах.
Образование фиброзных тяжей происходит за счет соединения коллагеновых волокон, что приводит к созданию плотной фиброзной сети. Постепенное увеличение этой сети усиливает структурные изменения печени: разрастание соединительной ткани сквозь паренхиму, сжатие сосудистых структур и снижение функциональной емкости органа.
Понимание механизмов активизации фибробластов и процессов накопления коллагена помогает выбрать пути для целенаправленных терапевтических вмешательств, чтобы замедлить или остановить развитие фиброза и сохранить функции печени.
Влияние окислительного стресса на прогрессирование тире
Активное снижение уровня окислительного стресса помогает замедлить развитие цирроза печени, поскольку он уменьшает повреждение гепатоцитов и снижает воспалительные процессы. Чтобы добиться этого, рекомендуется использовать антиоксиданты, такие как витамины C и Е, а также селен и глутатион, которые нейтрализуют свободные радикалы и восстанавливают баланс окисления и восстановление в печени.
Доказано, что окислительный стресс способствует активации stellate-клеток печени, которые играют ключевую роль в фиброгенезе. Это происходит через высвобождение цитокинов и ростовых факторов, вызывающих образование рубцовой ткани. Поэтому снижение окислительного стресса ограничивает стимуляцию фиброза и уменьшает образование новых соединительнотканных участков.
Механизмы защиты включают индукцию ферментов антиоксидантной системы и снижение уровня продуктов гликирования. Эффективность антиоксидантной терапии зависит от правильного выбора препаратов и своевременного применения. Регулярное употребление продуктов, богатых природными антиоксидантами, таких как ягоды, орехи и зеленый чай, дополнительно поддерживает защитные механизмы организма.
Контроль уровня свободных радикалов помогает уменьшить повреждение ДНК и мембран гепатоцитов, что снижает риск развития осложнений цирроза. Ведение пациента должно включать мониторинг маркеров окислительного стресса, таких как уровень малонового диальдегида и активность ферментов системы антиоксидантной защиты.
Поддержание баланса окисления и восстановления, снижение воспаления и ограничение процессов фиброгенеза создают условия для замедления прогрессии заболевания. Постоянное наблюдение и комплексный подход укрепляют функцию печени и позволяют продлить ее работу на более длительном этапе.
Взаимодействие стромальных клеток с повреждениями паренхимы
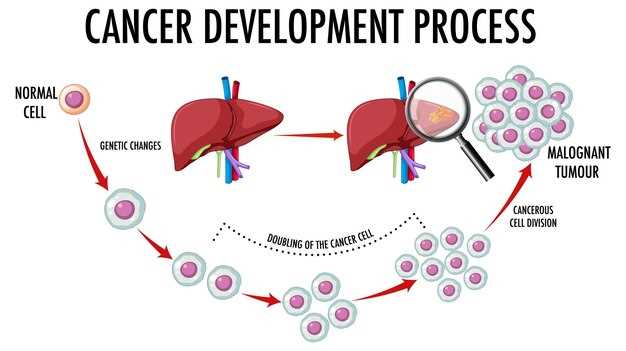
После активации стромальные клетки переходят в состояние пролиферации и трансформируются в миофибробласты, что способствует образованию фиброзной ткани. Эти клетки синтезируют коллаген и другие компоненты внеклеточного матрикса, укрепляя ткань и одновременно ограничивая восстановительные процессы. Важным аспектом является их участие в регуляции межклеточной коммуникации, что контролирует скорость и характер ремоделирования.
Обратная связь между поврежденной паренхимой и стромальными клетками обеспечивает баланс между восстановлением и прорастанием соединительной ткани. Избыточное или неправильное взаимодействие усиливает развитие фиброза, что ведет к прогрессии цирроза. Разработку терапевтических подходов стоит строить с учетом механизмов этого взаимодействия для подавления патологического фиброзообразования.
Понимание молекулярных механизмов активации стромальных клеток и их влияния на структуру печени помогает уточнить этапы развития патологии и определить наиболее эффективные точки вмешательства. В перспективе эти знания помогут разрабатывать препараты, способные замедлять или полностью останавливать прогрессирование цирроза.
Развитие структурных изменений и клинических проявлений цирроза
Поддержка функции печени при циррозе основана на своевременной диагностике и идентификации ключевых структурных изменений. Постепенное образование зон грубой соединительной ткани нарушает нормальную архитектуру печени, что ведёт к формированию узлов регенерации, окруженных фиброзной тканью. Эти структурные перестройки приводят к нарушению кровотока через портальную систему, вызывая портальную гипертензию и сопровождающиеся асцитом, спленомегалией и варикозным расширением вен пищевода. Изменения в паренхиме вызывают снижение синтетической функции печени, проявляющееся гипоальбуминемией, коагулопатией и нарушениями обмена веществ.
Клинически степень выраженности структурных повреждений отражается в симптомах, таких как утомляемость, диспепсия, желтуха и кожные сосудистые звёздочки. Темпы развития клинических признаков связаны с темпами прогрессии фиброза и образованием узлов регенерации. В случае значительного разрастания соединительной ткани и сдавления портальных и центральных вен появляется риск развития осложнений, включая кровотечения и печеночную недостаточность. Наследственные и внешние факторы, такие как хронический вирусный гепатит, злоупотребление алкоголем и аутоиммунные процессы, ускоряют развитие этих структурных изменений и, соответственно, клинических проявлений. Понимание связи между морфологическими перестройками и симптомами помогает подобрать наиболее эффективные методы лечения и контролировать прогрессирование цирроза.
Образование регенеративных узлов и их патологическая организация
При развитии цирроза печени в тканях активируется процесс формирования регенеративных узлов. Эти узлы возникают в ответ на повреждение и деструкцию печеночной паренхимы, стимулируя пролиферацию гепатоцитов и их неорганизованный рост вокруг фиброзных участков.
Ключевым аспектом является нарушение нормальной архитектуры печени: регенеративные узлы окружены обильной фиброзной тканью, что приводит к формированию плотных узлов, отделенных соединительными стенками. В результате таких изменений восстанавливающие процессы превращаются в патологический механизм, создающий каркас для дальнейшей дезорганизации микроциркуляции и функций печени.
На ранних этапах патология характеризуется наличием небольших, спокойных узлов, однако с развитием процесса они растут и сливаются, образуя сложные структурные образования. Эти узлы нередко содержат в себе участки некроза и воспаления, что способствует дальнейшему разрушению нормальной ткани.
Патологическая организация регенеративных узлов проявляется в их множественности, неправильной ориентации и усложнении межузловых связей. Определённым признаком является нарушение сосудистой архитектуры, что приводит к развитию портальной гипертензии и гепатопечёночной недостаточности.
Понимание механизмов формирования и патологии регенеративных узлов помогает выбрать методы коррекции и терапии, направленные на замедление или остановку процессов дезорганизации структуры печени, что важно для улучшения прогноза при циррозе.
Патологические изменения сосудов и развития портальной гипертензии
Обнаруживают значительное увеличение сопротивления кровотоку в печени вследствие структурных нарушений сосудистой сети. В результате в портальной системе формируются зонды сосудистых изменений, таких как сужение просвета и утолщение стенок сосудов, что повышает давление внутри системы.
Процесс начинается с пролиферации печеночных артериол и венул, которые перестраиваются в ответ на повреждение гепатоцитов и фиброз. Эти изменения вызывают сужение сосудистого просвета и ухудшают кровоток, что приводит к развитию гипертензии.
Обнаруживаются аномальные сосудистые коллатерали, которые формируются в обход поврежденных участков, пытаясь снизить сопротивление. Однако такие коллатерали зачастую нестабильны и могут вызывать кровотечения или асцит, что усиливает клиническую картину.
| Изменение | Механизм | Последствия |
|---|---|---|
| Сосудистая гипертрофия | Рост стенки сосудов в ответ на гипоксию и повышение давления | Снижение просвета и увеличение сопротивления кровотоку |
| Фиброз сосудистой стенки | Образование коллагеновых волокон вследствие воспаления | Утолщение стенок, нарушение эластичности |
| Образование коллатералей | Объединение новых сосудов для обхода препятствий | Риск кровотечений и варикозных расширений |
| Обструкция портальных сосудов | Тромбоз или фиброзные сдвиги | Повышение давления, гипертензия |
На фоне этих изменений увеличивается сопротивление кровотоку в воротной вене, что в конечном итоге способствует развитию портальной гипертензии. Отсюда возникает необходимость в внимательном мониторинге сосудистых структур печени и своевременном коррекционном подходе для снижения осложнений.
Деструкция нормальной архитектуры печени и развитие портосистемной аномалии
При прогрессии цирроза печени происходит разрушение сородного строения органа. Гепатоциты начинаются разрушаться под воздействием воспалительных процессов и иктальных повреждений, что приводит к формированию некрозов и фиброзных зон. Это нарушает однородное расположение печеночных структур и дезорганизует кровоток внутри печени.
Разрушение клеточной сетки и исчезновение контактов между гепатоцитами ведут к формированию патологических каналов и расширению соединительных тканей. Такой процесс способствует формированию зон некрозов, препятствующих нормальному кровотоку и видам обменных процессов в печени.
Ключевым моментом является развитие петлистых сосудистых анастомозов, которые образуются в процессе длительной деструкции. Эти связи связывают порто-венозные и системные сосуды, образуя портосистемные шунты. Они позволяют крови обходить поврежденные участки печени и поступать прямо в системный кровоток.
Образование портосистемных аномалий значительно увеличивает нагрузку на системный венозный русло, вызывая расширение и варикоз вен пищевода, желудка и других областей. Именно эти изменения становятся источником кровотечений и осложнений при циррозе.
В результате деструктивных процессов и развития портосистемных аномалий нарушается нормальное соотношение кровотока и синтеза веществ в печени. Это ухудшает функцию органа, способствует прогрессии цирроза и проявляется в характерных клинических симптомах, таких как спленомегалия, асцит и варикозное расширение вен.
- Активное разрушение гепатоцитов
- Образование некрозных и фиброзных зон
- Формирование аномальных сосудистых связей
- Развитие портосистемных шунтов
- Расширение вен и осложнения кровотечением
Механизмы формирования асцита и варикозных расширений вен
При развитии асцита в печени формируется гиперпродукция синовиальной жидкости из-за повышения гидростатического давления в портальной системе и снижения онкотического давления плазмы. Усиление давления в портальной вене вызывает расширение кровеносных сосудов и задержку жидкости в брюшной полости, что приводит к увеличению объема жидкости.
Важную роль играет нарушение обмена лимфатической жидкости и увеличение проницаемости сосудистой стенки. Капилляры, пострадавшие от гипоксии и воспаления, начинают пропускать больше плазмы, усиливая отечность и асцитический выпот. Параллельно снижается продукция альбумина печенью, что уменьшает онкотическое давление и способствует дополнительной задержке жидкости.
| Фактор | Механизм |
|---|---|
| Повышение гидростатического давления | Увеличение объема крови в портальной системе вызывает расширение сосудов и повышение давления внутри них |
| Снижение онкотического давления | Дефицит альбумина уменьшает удержание жидкости внутри сосудов и способствует ее выходу в брюшную полость |
| Увеличение сосудистой проницаемости | Воспалительные процессы и гипоксия повреждают стенки капилляров, что усиливает фильтрацию жидкости |
| Нарушение лимфатического дренажа | Обструкция лимфатических путей или их слабость ведут к накоплению жидкости в брюшной полости |
Варикозное расширение вен возникает вследствие повышения давления в портальной системе, инициированного усиленной сосудистой сопротивляемостью и формированием коллатеральных путей кровотока. Вены пищевода, желудка и задней стенки живота расширяются в ответ на увеличение нагрузки, что способствует их варикозному изменению.
Рассматривая механизм развития варикозных расширений, важно учитывать изменения кровотока, функциональную слабость стенок сосудов и формирование патологических анастомозов между портальной и системной венозной системами. Постепенно эти процессы ведут к ухудшению тонуса сосудов и увеличению их диаметра, создавая риск разрывов и кровотечений.


